

 8 minutes
 Ajouter un commentaire
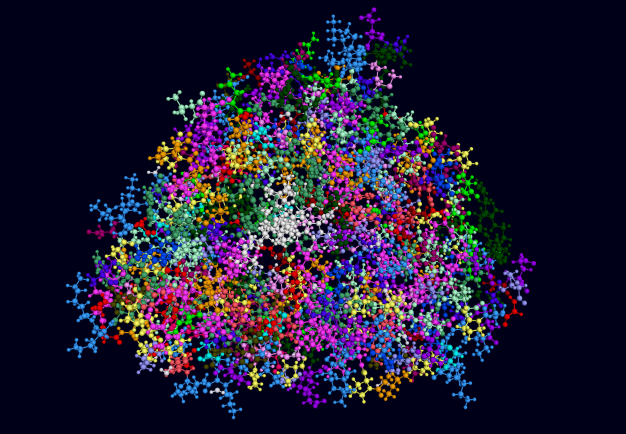
Les cytochromes P450 sont des hémoprotéines dont le site actif s'organise autour d'un fer hémique.Bacsica / iStock / Getty Images Plus / via Getty Images
- Interactions, échecs thérapeutiques, effets indésirables inattendus : la connaissance des effets des cytochromes P450 (CYP450) aide le clinicien à optimiser l’ordonnance et à raisonner au-delà.
- Les CYP450 constituent une superfamille d’enzymes impliquées dans des fonctions physiologiques essentielles et dans la biotransformation de nombreux médicaments.
- Leur rôle est central dans les interactions médicamenteuses, par inhibition ou induction enzymatique, mais aussi dans la variabilité interindividuelle de réponse aux traitements.
- Les polymorphismes de certains CYP450 peuvent modifier l’exposition à un médicament, son efficacité ou sa toxicité, en particulier lorsqu’il s’agit d’une prodrogue ou d’un médicament à marge thérapeutique étroite.
- En pratique, l’analyse pharmacogénétique des CYP450 n’est pas généralisée, mais elle est de plus en plus mentionnée dans les résumés des caractéristiques des produits (RCP), parfois recommandée ou requise avant l’instauration du traitement, lorsqu’un phénotype de métaboliseur lent ou ultrarapide est susceptible de modifier la prise en charge.
Le terme « cytochrome P450 » (CYP450) apparaît régulièrement à propos d’une interaction médicamenteuse, d’un patient « métaboliseur lent » ou d’une ordonnance rendue problématique par l’ajout d’un antifongique azolé, d’un macrolide ou encore de rifampicine. Mais derrière ce nom familier se cache une vaste famille d’enzymes impliquées à la fois dans des fonctions physiologiques essentielles (biosynthèse des hormones stéroïdes, métabolisme des acides gras, de vitamines, etc.) et dans la biotransformation de xénobiotiques, ces molécules étrangères à l’organisme, dont les médicaments [1, 2].
La connaissance des CYP450 aide, dans certaines situations, à adapter une posologie, anticiper une interaction, choisir une alternative thérapeutique ou expliquer un échec ou un effet indésirable.
Que sont les CYP450 ?
Les CYP450 sont des hémoprotéines : leur site actif contient un groupement hémique avec au centre un atome de fer qui leur permet de catalyser des réactions d’oxydoréduction. Ils agissent le plus souvent comme des mono-oxygénases : en introduisant un atome d’oxygène dans un substrat, ils rendent souvent la molécule plus polaire et facilitent ainsi son élimination urinaire ou biliaire [3].
Les CYP450 d’intérêt pharmacologique sont principalement localisés dans le foie, organe majeur du métabolisme des xénobiotiques, et sont également exprimés dans l’intestin au niveau des entérocytes [4]. Cette localisation intestinale explique une partie du métabolisme de premier passage et certaines interactions alimentaires ou médicamenteuses.
Au niveau subcellulaire, les CYP450 impliqués dans le métabolisme des médicaments sont ancrés dans la membrane du réticulum endoplasmique lisse ; ceux impliqués dans la stéroïdogenèse sont mitochondriaux [5].
Le nom « P450 » est historique. Dans les années 1960, Omura et Sato décrivent un pigment microsomal qui, sous forme réduite et complexée au monoxyde de carbone, présente un pic d’absorption autour de 450 nm. Le « P » renvoie au pigment, et « 450 » à cette signature spectrale [6]. Cette dénomination, très descriptive, a survécu à l’explosion des connaissances moléculaires.
Un ou des cytochromes P450 ?
Parler « du » cytochrome P450 est commode, mais réducteur : il s’agit d’une superfamille. Chez l’Homme, on décrit 57 gènes CYP fonctionnels.
Les familles CYP1, CYP2 et CYP3 assurent une part majeure du métabolisme des médicaments utilisés en clinique. Les isoenzymes les plus souvent impliquées sont CYP1A2, CYP2B6, CYP2C9, CYP2C19, CYP2D6, CYP3A4/5 et CYP2E1 [2].
La nomenclature reflète la famille, la sous-famille et l’isoforme. Dans CYP3A4 :
- « 3 » désigne la famille ;
- « A » la sous-famille ;
- « 4 » l’isoforme.
Cette diversité explique pourquoi une interaction doit être pensée en termes de voie enzymatique précise, et non de simple « métabolisme hépatique » [1].
Le CYP3A4 est particulièrement important en raison de son abondance hépatique et intestinale et du nombre de substrats concernés [7]. Le CYP2D6, bien que moins abondant dans le foie, est également incontournable de par son implication dans le métabolisme de psychotropes, antalgiques, bêtabloquants et antiémétiques et de par son polymorphisme [8].
Pourquoi doivent-ils être pris en compte ?
Les CYP450 participent à la biotransformation d’environ 80% des médicaments chimiques de petite taille [2]. Ils interviennent dans les réactions dites de phase I, en particulier les hydroxylations, N- ou O-désalkylations. Le résultat peut être une inactivation du médicament, la formation d’un métabolite actif, la formation d’un métabolite toxique, ou la préparation à une réaction de phase II de conjugaison.
Ils sont au cœur de deux grands mécanismes d’interaction médicamenteuse : l’inhibition et l’induction enzymatiques.
L’inhibition enzymatique
L’inhibition survient lorsqu’un médicament bloque l’activité d’un CYP450 impliqué dans le métabolisme d’un autre médicament, appelé substrat. L’exposition au substrat augmente alors, avec un risque d’effets indésirables ou de surdosage, surtout lorsque sa marge thérapeutique est étroite. Les exemples classiques sont l’inhibition du CYP3A4 par les antifongiques azolés ou les macrolides, ou celle du CYP2D6 par la fluoxétine ou la paroxétine.
L’induction enzymatique
À l’inverse, l’induction repose sur l’augmentation de l’expression enzymatique. Elle diminue l’exposition au substrat et peut entraîner un échec thérapeutique. La rifampicine, inducteur puissant du CYP3A4 en est l’exemple canonique, le millepertuis, en est un autre, souvent oublié, car non prescrit.
Le même mécanisme peut avoir une conséquence inverse selon que le médicament administré est actif d’emblée ou nécessite une bioactivation (cas des prodrogues). Le clopidogrel illustre cette situation : l’inhibition du CYP2C19 limite la formation de son métabolite actif et peut compromettre son efficacité antiagrégante.
Pourquoi deux patients ne répondent-ils pas de la même façon ?
La variabilité interindividuelle de réponse aux médicaments est multifactorielle : âge, fonction hépatique et rénale, inflammation, comorbidités, alimentation, tabac, observance, interactions et génétique. Parmi les facteurs génétiques, les polymorphismes des CYP450 sont parmi les mieux caractérisés.
Un polymorphisme peut diminuer, abolir, augmenter ou modifier l’activité enzymatique. Ces variations permettent de classer les patients en phénotypes de métabolisation : métaboliseur lent, intermédiaire, normal, rapide ou ultrarapide.
Chez un métaboliseur lent, un médicament actif éliminé par l’enzyme concernée s’accumule, avec un risque accru d’effets indésirables ou de toxicité. À l’inverse, une prodrogue nécessitant cette enzyme peut être insuffisamment activée, avec perte d’efficacité.
Chez un métaboliseur ultrarapide, le raisonnement s’inverse : élimination trop rapide d’un médicament actif, ou activation excessive d’une prodrogue. Le phénotype n’est donc ni « bon » ni « mauvais » en soi, son impact dépend du médicament.
Dans quels cas le génotypage des CYP450 est-il recommandé ?
En France, l’usage du génotypage des CYP450 reste ciblé à des situations où le résultat est susceptible de modifier la prise en charge.
Certains résumés des caractéristiques des produits (RCP) illustrent cette logique :
- pour l’éliglustat, indiqué dans la maladie de Gaucher de type 1, la détermination du phénotype CYP2D6 est requise avant l’instauration du traitement : elle conditionne l’éligibilité au traitement, la posologie et certaines contre-indications d’association, notamment avec des inhibiteurs du CYP2D6 ou du CYP3A [9] ;
- pour le mavacamten, l’analyse du CYP2C19 conditionne directement la posologie initiale et la dose maximale, car chez les métaboliseurs lents du CYP2C19, l’exposition au médicament peut être augmentée, avec un risque accru de dysfonction systolique [9] ;
- pour l’escitalopram, le RCP prévoit une posologie initiale réduite chez les patients connus comme métaboliseurs lents du CYP2C19 [9] ;
- pour l’aripiprazole à libération prolongée, le RCP prévoit également des adaptations posologiques chez les patients métaboliseurs lents du CYP2D6, en particulier en cas d’association à des inhibiteurs puissants du CYP3A4 ou du CYP2D6 [9] ;
- le clopidogrel est un autre exemple significatif. Chez les patients porteurs d’allèles de perte de fonction de CYP2C19, la formation du métabolite actif est réduite, ce qui peut diminuer l’inhibition plaquettaire. Les recommandations du Clinical Pharmacogenetics Implementation Consortium (CPIC) sont d’éviter le clopidogrel chez les métaboliseurs lents, et dans certaines indications chez les métaboliseurs intermédiaires, au profit d’un autre inhibiteur de CYP2Y12 [10]. Cette recommandation ne signifie pas que tout patient sous clopidogrel doit être génotypé dans n’importe quel contexte, mais que le résultat, lorsqu’il est disponible ou demandé dans une indication pertinente, doit être utilisé pour adapter la stratégie thérapeutique.
Il n’existe pas, à ce jour, de remboursement universel et indifférencié de tout test pharmacogénétique en France. La Haute Autorité de santé (HAS) a engagé une évaluation des actes de séquençage haut débit ciblé afin de définir des critères de prise en charge pérenne par l’Assurance maladie, notamment les panels de gènes. En pratique, selon les établissements, l’indication, la technique et le cadre réglementaire, certains tests peuvent relever de circuits hospitaliers, de référentiels d’actes innovants ou de démarches locales. Il faut donc vérifier au cas par cas l’indication, le laboratoire, le cadre de prescription et la possibilité de prise en charge.
Polymorphismes des CYP450 et cancer : que peut-on dire ?
Les CYP450 participent à l’activation ou à la détoxification de procarcinogènes environnementaux. Certains polymorphismes pourraient donc modifier la susceptibilité à des cancers, notamment en interaction avec le tabac, l’alimentation ou des expositions professionnelles. Les associations rapportées restent toutefois modestes, hétérogènes et dépendantes des populations étudiées [5]. Un polymorphisme CYP ne constitue donc pas un test de dépistage et ne permet pas, isolément, de prédire un risque individuel.
Le CYP450 est bien un « illustre protagoniste du métabolisme » : souvent cité à propos des interactions médicamenteuses et de la pharmacogénétique, il doit surtout être intégré au raisonnement clinique. Quel CYP450 intervient ? Le médicament est-il actif ou prodrogue ? Sa marge thérapeutique est-elle étroite ? Existe-t-il une interaction ? Un polymorphisme pertinent ? Le génotypage modifierait-il réellement la prescription ?
Devant un échec thérapeutique inexpliqué, une toxicité inattendue, une polymédication à risque ou un couple gène-médicament disposant de recommandations solides, les CYP450 sont à rechercher comme déterminants possibles de la réponse au traitement.
[1] Zhao M et al. Cytochrome P450 Enzymes and Drug Metabolism in Humans. International Journal of Molecular Sciences, 2021 Nov. 26;22:12808. doi : 10.3390/ijms222312808
[2] Guengerich FP. Roles of Individual Human Cytochrome P450 Enzymes in Drug Metabolism. Pharmacological Reviews, 2024 Oct. 16;76:1104‑1132. doi : 10.1124/pharmrev.124.001173
[3] Munro AW et al. Structure and function of the cytochrome P450 peroxygenase enzymes. Biochemical Society Transactions, 2018 Feb. 19;46:183‑196. doi : 10.1042/BST20170218
[4] Paine MF et al. The Human Intestinal Cytochrome P450 « PIE ». Drug Metabolism and Disposition, 2006 May;34:880‑886. doi : 10.1124/dmd.105.008672
[5] Mokhosoev IM et al. Human Cytochrome P450 Cancer-Related Metabolic Activities and Gene Polymorphisms: A Review. Cells, 2024 Nov. 26;13:1958. doi : 10.3390/cells13231958
[6] Omura T et Sato R. A new cytochrome in liver microsomes. The Journal of Biological Chemistry, April 1962;237:1375‑1376
[8] Nahid NA et Johnson JA. CYP2D6 pharmacogenetics and phenoconversion in personalized medicine. Expert Opinion on Drug Metabolism & Toxicology, 2022 Nov.;18:769‑785. doi : 10.1080/17425255.2022.2160317
[9] Base de données publique des médicaments.
[10] Lee CR et al. Clinical Pharmacogenetics Implementation Consortium Guideline for CYP2C19 Genotype and Clopidogrel Therapy: 2022 Update. Clinical Pharmacology and Therapeutics, 2022 Nov.;112:959‑967. doi : 10.1002/cpt.2526


Commentaires
Cliquez ici pour revenir à l'accueil.