OJEMDA 25 mg/mL, poudre pour suspension buvable


Sommaire
- Synthèse
-
Monographie
- Formes et présentations
- Composition
- Indications
- Posologie et mode d'administration
- Contre-indications
- Mises en garde et précautions d'emploi
- Interactions
- Fertilité/grossesse/allaitement
- Conduite et utilisation de machines
- Effets indésirables
- Surdosage
- Pharmacodynamie
- Pharmacocinétique
- Sécurité préclinique
- Durée de conservation
- Précautions particulières de conservation
- Elimination/Manipulation
- Prescription/délivrance/prise en charge
tovorafénib
aromatisant : fraise arôme artificiel, triacétine, arôme artificiel
EEN sans dose seuil : glucose
Cip : 3400930337547
Modalités de conservation : Avant ouverture : durant 36 mois
Après ouverture : durant 15 minutes
| FORMES et PRÉSENTATIONS |
Poudre (blanche à blanc cassé) pour suspension buvable.
Boîte contenant : 1 flacon de 30 mL + 1 seringue pour administration orale de 20 mL + 1 adaptateur pour flacon.
| COMPOSITION |
Un flacon d'Ojemda contient 300 mg de tovorafénib. Après reconstitution, un flacon permet de délivrer 12 mL de suspension buvable à une concentration de 25 mg/mL de tovorafénib.
Copovidone, cellulose microcristalline, mannitol (E421), laurylsulfate de sodium, siméticone, maltodextrine, silice colloïdale anhydre, sucralose, arôme artificiel de fraise (contenant de la maltodextrine, de la triacétine et des arômes artificiels).
| INDICATIONS |
Ojemda est indiqué en monothérapie pour le traitement des patients âgés de 6 mois et plus atteints d'un gliome pédiatrique de bas grade (GBG) porteur d'une fusion ou d'un réarrangement BRAF, ou d'une mutation BRAF V600, qui ont progressé après un ou plusieurs traitements systémiques antérieurs (pour la sélection des patients sur la base des biomarqueurs, voir rubrique Posologie et mode d'administration).
| POSOLOGIE ET MODE D'ADMINISTRATION |
Connectez-vous pour accéder à ce contenu
| CONTRE-INDICATIONS |
Connectez-vous pour accéder à ce contenu
| MISES EN GARDE et PRÉCAUTIONS D'EMPLOI |
Hémorragies intratumorales
Des cas d'hémorragie intratumorale (incluant des cas d'hémorragie tumorale et d'hémorragie tumorale intracrânienne) ont été rapportés très fréquemment chez les patients traités par le tovorafénib (voir rubrique Effets indésirables). Les patients et les aidants doivent être informés du risque d'hémorragie intratumorale pendant le traitement par le tovorafénib. Le risque d'hémorragie tumorale peut être augmenté en cas d'utilisation concomitante d'anticoagulants et d'antiagrégants plaquettaires. Il convient de surveiller régulièrement l'apparition de signes et symptômes d'hémorragie et de procéder à une évaluation lorsque cela est indiqué cliniquement. La survenue d'événements hémorragiques doit être prise en charge par une suspension ou un arrêt du traitement (voir rubrique Posologie et mode d'administration).
Autres événements hémorragiques
Des événements hémorragiques ont été rapportés très fréquemment chez des patients prenant du tovorafénib. En cas d'hémorragie, les patients doivent être traités comme indiqué cliniquement (voir rubrique Effets indésirables). Les patients et les aidants doivent être informés du risque d'hémorragie pendant le traitement par le tovorafénib. Le risque d'hémorragie peut être augmenté en cas d'utilisation concomitante d'anticoagulants et d'antiagrégants plaquettaires. Il convient de surveiller régulièrement l'apparition de signes et symptômes d'hémorragie et de procéder à une évaluation lorsque cela est indiqué cliniquement. La survenue d'événements hémorragiques doit être prise en charge par une suspension du traitement, une réduction de dose ou un arrêt du traitement (voir rubrique Posologie et mode d'administration).
Effet sur la croissance
Des réductions de la vitesse de croissance ont été rapportées très fréquemment chez les patients traités par le tovorafénib (voir rubrique Effets indésirables). Les patients et les aidants doivent être informés du risque d'effet sur la croissance pendant le traitement par le tovorafénib. La croissance et le développement doivent être surveillés avant le début du traitement, régulièrement pendant le traitement et après l'arrêt du traitement par le tovorafénib.
Événements hépatiques
Des événements hépatiques, notamment une augmentation de l'alanine aminotransférase (ALAT), de l'aspartate aminotransférase (ASAT) et de la bilirubine, ont été rapportés très fréquemment chez les patients traités par le tovorafénib (voir rubrique Effets indésirables).
Une surveillance des tests de la fonction hépatique, y compris les taux d'ASAT, d'ALAT et de bilirubine, doit être effectuée avant le début du traitement, un mois après le début du traitement et régulièrement pendant le traitement par le tovorafénib. Le traitement doit être suspendu et repris à la même dose ou à une dose réduite en cas d'amélioration, ou arrêté définitivement en fonction de la sévérité (voir rubrique Posologie et mode d'administration).
Toxicité cutanée incluant la photosensibilité
Des éruptions cutanées incluant des réactions de photosensibilité ont été rapportées très fréquemment chez les patients traités par le tovorafénib (voir rubrique Effets indésirables). Les patients doivent être surveillés afin de détecter l'apparition ou l'aggravation de réactions cutanées. Une consultation dermatologique et la mise en place de soins de support doivent être envisagées si cela est indiqué cliniquement. Les patients et les aidants doivent être informés du risque d'éruption cutanée et de photosensibilité pendant le traitement par le tovorafénib. Des mesures de précaution contre l'exposition aux ultraviolets, telles que l'utilisation d'un écran solaire (facteur de protection solaire SPF ≥ 50), de lunettes de soleil et/ou de vêtements de protection sont recommandées pendant le traitement par le tovorafénib. Le traitement doit être suspendu puis repris à une dose réduite ou arrêté définitivement en fonction de la sévérité de l'effet indésirable (voir rubrique Posologie et mode d'administration et rubrique Effets indésirables).
Femmes en âge de procréer/Contraception chez les femmes et les hommes
Avant d'initier le traitement chez les femmes en âge de procréer, une information appropriée sur les méthodes efficaces de contraception doit être fournie.
Les femmes en âge de procréer doivent utiliser une contraception non hormonale efficace, telle qu'une méthode barrière, pendant le traitement et pendant 28 jours après la dernière prise de tovorafénib (voir rubrique Interactions et rubrique Fertilité/Grossesse/Allaitement). Les patients masculins ayant des partenaires féminines en âge de procréer doivent utiliser des préservatifs et une contraception efficace pendant le traitement par le tovorafénib et pendant les 2 semaines suivant la dernière prise (voir rubrique Fertilité/Grossesse/Allaitement).
Tumeurs associées à la neurofibromatose de type 1 (NF1)
Sur la base de données non cliniques dans des modèles de NF1 sans altération de BRAF, le tovorafénib peut favoriser la croissance tumorale chez les patients atteints de tumeurs associées à la NF1 (voir rubrique Sécurité préclinique). La preuve d'une altération de BRAF devra être confirmée avant d'initier le traitement par le tovorafénib.
Teneur en sodium
Ce médicament contient moins de 1 mmol de sodium (23 mg) par flacon, c.-à-d. qu'il est essentiellement « sans sodium ».
| INTERACTIONS |
Connectez-vous pour accéder à ce contenu
| FERTILITÉ/GROSSESSE/ALLAITEMENT |
Femmes en âge de procréer/Contraception chez la femme et chez l'homme
Les femmes en âge de procréer doivent effectuer un test de grossesse avant de commencer le traitement par le tovorafénib.
Les femmes en âge de procréer doivent utiliser des méthodes de contraception efficaces pendant le traitement et pendant les 28 jours suivant l'arrêt du tovorafénib. Le tovorafénib peut diminuer l'efficacité des contraceptifs hormonaux, et une contraception non hormonale efficace, telle qu'une méthode barrière, doit être utilisée (voir rubrique Interactions). Les patients masculins ayant des partenaires féminines en âge de procréer doivent utiliser des préservatifs et des méthodes de contraception efficaces pendant le traitement par le tovorafénib et pendant les 2 semaines suivant la dernière prise.
Grossesse
Il n'existe pas de données sur l'utilisation du tovorafénib chez la femme enceinte. Des études chez l'animal ont montré une toxicité sur la reproduction (voir rubrique Sécurité préclinique). Le tovorafénib ne doit pas être administré aux femmes enceintes, sauf si le bénéfice potentiel pour la mère l'emporte sur le risque possible pour le fœtus. Les femmes enceintes doivent être informées du risque potentiel pour le fœtus. Si une patiente devient enceinte alors qu'elle prend du tovorafénib, elle doit être informée du risque potentiel pour le fœtus.
Allaitement
On ne sait pas si le tovorafénib est excrété dans le lait maternel. Un risque pour l'enfant allaité ne peut être exclu, c'est pourquoi l'allaitement doit être interrompu pendant le traitement par le tovorafénib et pendant les 2 semaines suivant la dernière prise.
Fertilité
Il n'existe pas de données sur les effets du tovorafénib sur la fertilité chez les humains. D'après les résultats obtenus chez l'animal, le tovorafénib peut avoir un impact sur la fertilité des hommes et des femmes en âge de procréer et cet effet est susceptible de ne pas être réversible (voir rubrique Sécurité préclinique).
| CONDUITE et UTILISATION DE MACHINES |
Le tovorafénib a une influence mineure sur l'aptitude à conduire des véhicules et à utiliser des machines. Il convient de tenir compte de l'état clinique du patient et du profil des effets indésirables du tovorafénib lorsqu'on évalue l'aptitude du patient à accomplir des tâches qui requièrent du discernement, des capacités motrices ou cognitives. Les patients doivent être informés que le tovorafénib peut causer de la fatigue, susceptible d'affecter ces activités.
| EFFETS INDÉSIRABLES |
Connectez-vous pour accéder à ce contenu
| SURDOSAGE |
Il n'y a pas d'information sur le surdosage avec le tovorafénib. En cas de surdosage, le traitement par le tovorafénib doit être suspendu et le patient doit recevoir un traitement de support avec une surveillance appropriée si nécessaire. Le tovorafénib étant fortement lié aux protéines plasmatiques, l'hémodialyse risque d'être inefficace dans le traitement d'un surdosage par le tovorafénib.
| PHARMACODYNAMIE |
Connectez-vous pour accéder à ce contenu
| PHARMACOCINÉTIQUE |
Connectez-vous pour accéder à ce contenu
| SÉCURITÉ PRÉCLINIQUE |
In vitro, le tovorafénib, à des concentrations cliniquement pertinentes, a augmenté la phosphorylation des ERK (extracellular signal-regulated kinase) dans les cellules présentant une perte de fonction du gène NF1 (NF1-LOF), suggérant une activation plutôt qu'une inhibition de la voie MAP kinase. Dans un modèle murin NF1 génétiquement modifié présentant un neurofibrome plexiforme sans altération BRAF, le tovorafénib n'a pas eu d'activité antitumorale (voir rubrique Mises en garde et précautions d'emploi) et, bien que cela ne soit pas statistiquement significatif, une augmentation du volume tumoral a été observée chez 2 souris sur 12 (environ 17 %).
Dans les cellules HEK293 transfectées avec hERG, le canal hERG a été inhibé, indiquant un potentiel de prolongation de l'intervalle QT. La concentration inhibitrice à 50 % était de 8,9 μmol/L, soit 32 fois supérieure à la concentration plasmatique non liée chez l'adulte aux doses cliniques.
Les effets indésirables suivants n'ont pas été observés dans les études cliniques, mais ont été constatés chez des animaux soumis à des niveaux d'exposition semblables à ceux utilisés chez l'Homme et pourraient être pertinents pour l'utilisation clinique.
Le tovorafénib ne s'est pas révélé cancérogène dans une étude de 26 semaines (ou 6 mois) chez des souris transgéniques à des expositions d'environ 0,6 fois l'exposition humaine (ASC) à la dose recommandée chez l'Homme.
Sur la base d'études in vitro et in vivo, le tovorafénib n'est pas considéré comme génotoxique à des expositions cliniquement pertinentes.
Dans une étude préliminaire sur le développement embryonnaire et fœtal chez le rat, une perte totale de la portée due à des résorptions précoces a été observée chez toutes les femelles exposées à des niveaux d'exposition inférieurs à ceux de la dose recommandée chez l'Homme. En conséquence, aucun fœtus n'était disponible pour un examen plus approfondi, ce qui explique l'absence d'autres études sur le développement (études pivotales sur le développement embryo-fœtal et étude sur le développement prénatal et postnatal).
Dans une étude sur la fertilité et le développement embryonnaire précoce chez les rats femelles, le tovorafénib a diminué le nombre de grossesses, de corps jaunes et d'embryons vivants, et a augmenté les pertes post-implantatoires à des doses aussi faibles qu'approximativement 0,8 fois l'exposition humaine à la dose recommandée sur la base de l'ASC.
Dans les études de toxicologie en administration répétée chez le rat d'une durée allant jusqu'à 3 mois, les observations liées au tovorafénib chez les rats femelles comprenaient une augmentation réversible de l'épaisseur de la muqueuse vaginale, une augmentation de la taille et/ou du nombre des corps hémorragiques ovariens et des hémorragies ovariennes, et des follicules kystiques non réversibles, une diminution des corps jaunes et une hyperplasie des cellules interstitielles ont été observés dans les ovaires à des doses environ 0,4 fois l'exposition humaine à la dose recommandée sur la base de l'ASC. Chez les rats mâles, le tovorafénib a réduit le poids de l'épididyme et des testicules, en corrélation avec une dégénérescence/atrophie tubulaire réversible des testicules et une réduction des spermatozoïdes épididymaires à des doses environ 0,3 fois l'exposition humaine à la dose recommandée sur la base de l'ASC.
| DURÉE DE CONSERVATION |
Poudre pour suspension buvable :
3 ans.
Suspension buvable reconstituée :
15 minutes.
| PRÉCAUTIONS PARTICULIÈRES DE CONSERVATION |
Ce médicament ne nécessite pas de précautions particulières de conservation.
| PRÉCAUTIONS PARTICULIÈRES D'ÉLIMINATION ET DE MANIPULATION |
- Les instructions d'utilisation doivent être lues attentivement avant chaque préparation d'une dose d'Ojemda.
- Le médecin ou le pharmacien doit montrer au patient ou à l'aidant comment préparer, mesurer et administrer correctement une dose d'Ojemda.
- Le flacon est en verre. Ce médicament ne doit pas être utilisé si le flacon est cassé ou endommagé, ou si l'opercule de sécurité sous le bouchon est cassé ou manquant.
- Utiliser uniquement 14 mL d'eau à température ambiante pour préparer Ojemda.
- Utiliser au maximum 12 mL d'Ojemda à partir de chaque flacon préparé. Si la dose prescrite est supérieure à 12 ml (300 mg), répartissez la dose de manière aussi égale que possible entre chaque flacon préparé (par exemple, respectivement 6 mL et 7 mL pour une dose de 325 mg). Préparez le premier flacon et administrez la dose avant de préparer le deuxième flacon.
- Chaque dose doit être administrée dans les 15 minutes suivant la préparation du médicament.
Instructions pour la reconstitution d'Ojemda poudre pour suspension buvable
Remarque : si plusieurs flacons sont nécessaires pour obtenir la dose prescrite, ils doivent être préparés un par un. Répartissez la dose aussi équitablement que possible entre chaque flacon préparé.
Cette procédure doit être effectuée sur une surface de travail propre et plane, avec des mains propres.
Etape 1 : remplissez à moitié un gobelet avec de l'eau à température ambiante. N'utilisez pas d'eau froide.
Etape 2 : tirez sur le piston de la seringue pour administration orale pour aspirer de l'eau exactement jusqu'au repère 14 mL.
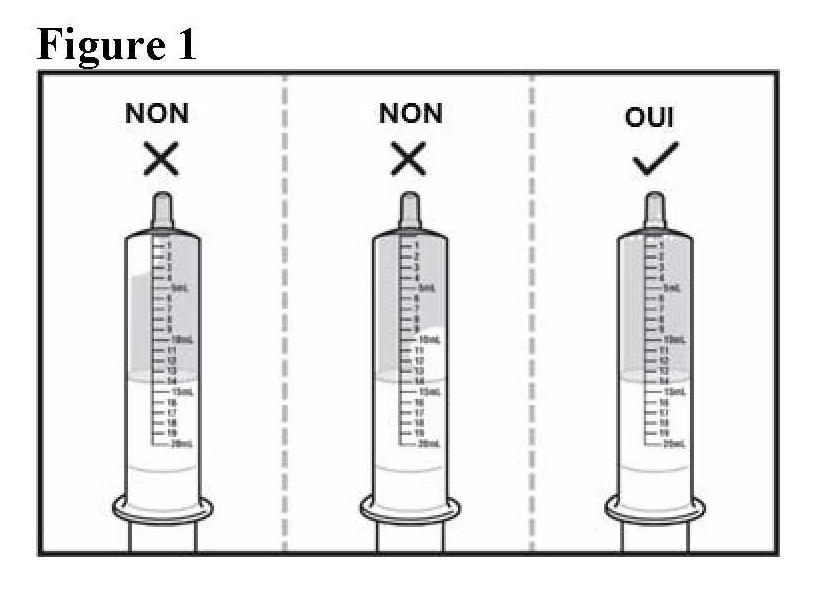
Etape 3 : Tournez l'embout de la seringue pour administration orale vers le haut et vérifiez qu'il n'y a pas de bulles d'air. Si de grosses bulles d'air apparaissent dans la seringue pour administration orale, expulsez l'eau dans la tasse, puis aspirez à nouveau l'eau jusqu'au repère de 14 mL. Répétez cette étape jusqu'à ce qu'il n'y ait plus de grosses bulles d'air. Les petites bulles d'air ne posent pas de problème (voir figure 1).
Etape 4 : Ouvrez le flacon contenant la poudre en appuyant fermement sur le bouchon et en le tournant vers la gauche (dans le sens inverse des aiguilles d'une montre). N'utilisez pas le produit si le flacon est cassé, endommagé ou si l'opercule de sécurité sous le bouchon est cassé ou manquant. Ne jetez pas le bouchon.
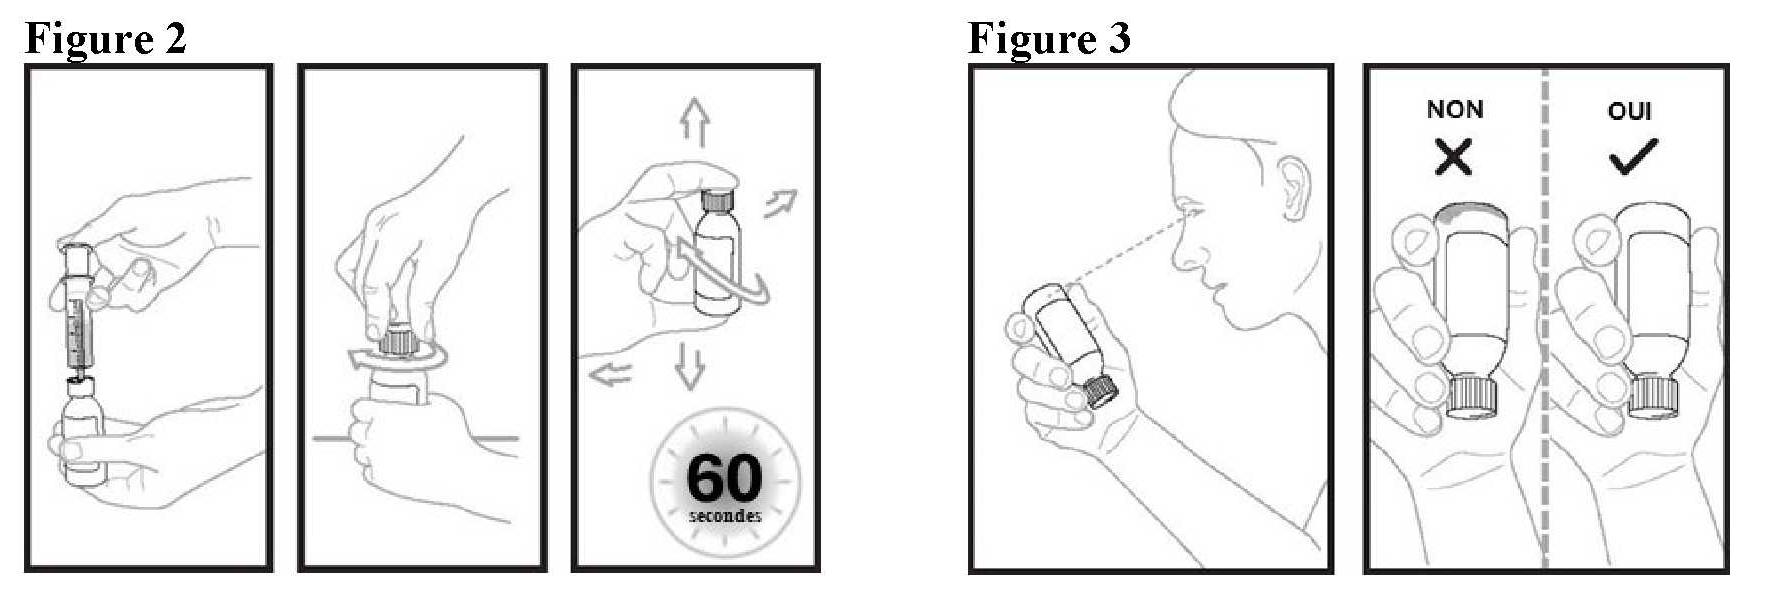
Etape 5 : À l'aide de la seringue pour administration orale, injectez exactement 14 mL d'eau dans le flacon (voir figure 2). Remettez immédiatement le bouchon sur le flacon en appuyant vers le bas tout en le tournant vers la droite (dans le sens des aiguilles d'une montre). Agitez bien le flacon pendant 60 secondes dans toutes les directions.
Retournez le flacon pour vérifier qu'il ne reste pas de poudre collée à l'intérieur (voir figure 3). Si vous voyez encore de la poudre dans le flacon, continuez à agiter le flacon pendant 15 secondes supplémentaires jusqu'à ce que vous ne voyiez plus de poudre à l'intérieur. N'agitez pas le flacon pendant plus de 2 minutes au total. Si vous voyez encore de la poudre dans le flacon, demandez un nouveau flacon.
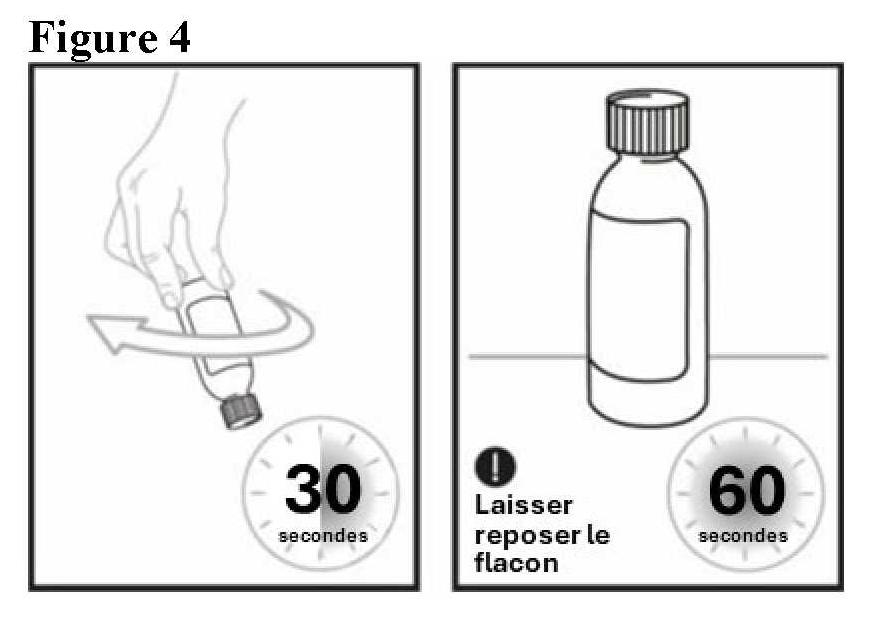
Etape 6 : Retournez à nouveau le flacon et faites-le tourner pendant 30 secondes (voir figure 4). Retirez le bouchon et vérifiez qu'aucun résidu solide ne s'est accumulé dans le goulot du flacon. Si vous constatez la présence de particules solides dans le goulot du flacon lorsque vous retirez le bouchon, rebouchez le flacon, retournez-le et faites-le tourner pendant 15 secondes supplémentaires.
Laissez reposer le flacon pendant 60 secondes afin que la majeure partie de la mousse se dissipe.
Remarque : la formation de mousse dans la bouteille réduira la quantité d'Ojemda pour suspension buvable.
Etape 7 : Insérez fermement l'adaptateur pour flacon dans le flacon en le poussant au maximum dans le haut du flacon. Le bord supérieur de l'adaptateur doit être au même niveau que le haut du flacon. Ne retirez pas l'adaptateur pour flacon une fois qu'il est inséré dans le flacon.
Etape 8 : Vérifiez la dose prescrite en millilitres (mL). Aspirez de l'air dans la seringue pour administration orale en tirant sur le piston jusqu'à atteindre la dose prescrite.
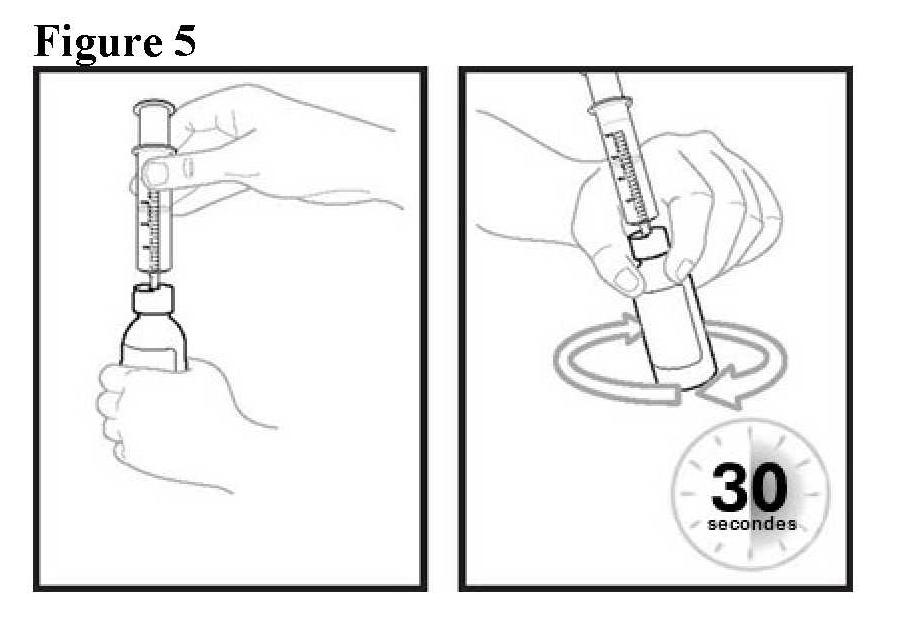
Etape 9 : Insérez l'embout de la seringue pour administration orale dans l'adaptateur pour flacon. L'embout de la seringue pour administration orale doit s'insérer parfaitement dans l'orifice de l'adaptateur pour flacon. Une fois la seringue pour administration orale en place et en tenant le flacon à l'endroit où l'embout de la seringue pour administration orale s'insère dans l'adaptateur pour flacon, agitez la suspension buvable en appliquant des mouvements circulaires pendant 30 secondes (voir figure 5).
Etape 10 : Injectez l'air contenu dans la seringue pour administration orale dans le flacon (voir figure 6). Maintenez la seringue pour administration orale en place et retournez le flacon. Pour mesurer la dose prescrite, maintenez l'embout de la seringue pour administration orale vers le haut et tirez sur le piston jusqu'à ce que le haut du piston s'aligne avec la dose prescrite en millilitres.
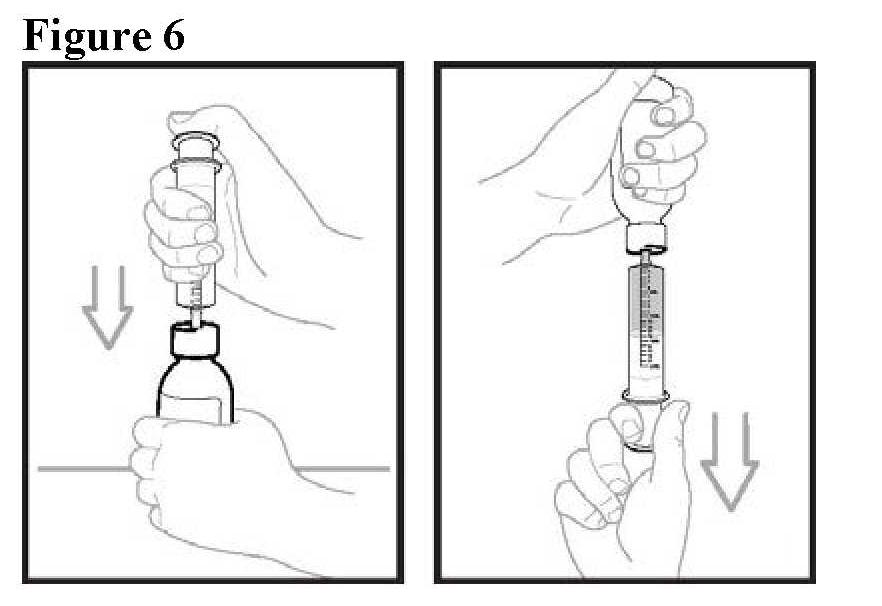
Etape 11 : Alors que la seringue est encore insérée dans l'adaptateur du flacon, éliminez les bulles d'air présentes dans la seringue pour administration orale en repoussant doucement la suspension Ojemda dans le flacon, puis en tirant à nouveau sur le piston pour aspirer la dose prescrite.
Répétez cette étape jusqu'à ce qu'il ne reste plus ou presque plus de bulles d'air ou si vous avez prélevé une dose incorrecte dans la seringue pour administration orale. N'utilisez pas plus de 12 mL d'Ojemda à partir de chaque flacon préparé.
Etape 12 : Laissez l'embout de la seringue pour administration orale dans l'adaptateur du flacon et redressez avec précaution le flacon. Replacez le flacon sur une surface plane. Retirez lentement l'embout de la seringue pour administration orale de l'adaptateur du flacon en tirant doucement vers le haut. Ojemda est prêt à être administré.
Administration à l'aide d'une seringue pour administration orale :
Une fois la suspension préparée, placez l'embout de la seringue pour administration orale vers l'intérieur de la bouche, l'embout touchant l'intérieur de l'une des joues, puis faites lentement couler le médicament dans la bouche en appuyant sur le piston.
N'appuyez pas avec force sur le piston. Cela pourrait provoquer un étouffement. Laissez l'enfant avaler pendant l'administration d'Ojemda.
Administration à l'aide d'une sonde de nutrition entérale :
Utilisez uniquement une sonde de nutrition entérale d'une taille minimale de 12 Fr. Rincez la sonde d'alimentation conformément aux instructions du fabricant avant d'administrer la suspension. Utilisez une seringue ENFit pour prélever la suspension du flacon, puis administrez la suspension dans la sonde de nutrition à l'aide d'un adaptateur ENFit. Enfin, rincez la sonde de nutrition entérale après l'administration conformément aux instructions du fabricant.
Si 2 flacons sont nécessaires pour préparer la dose requise, répétez les étapes 1 à 12 et administrez immédiatement le reste de la dose. Veillez à administrer la totalité de la dose d'Ojemda.
Tout médicament non utilisé ou déchet doit être éliminé conformément à la réglementation en vigueur.
| PRESCRIPTION/DÉLIVRANCE/PRISE EN CHARGE |
Prescription réservée aux spécialistes en oncologie ou aux médecins compétents en cancérologie.
Médicament nécessitant une surveillance particulière pendant le traitement.
| AMM |
|
Pris en charge au titre de l'accès précoce (article L.162-16-5-1 du code de la Sécurité Sociale) dans l’indication :
"en monothérapie pour le traitement des patients âgés de 6 mois et plus, atteints d’un gliome pédiatrique de bas grade (GBG) porteur
- d’une fusion ou d’un réarrangement de BRAF
- ou d’une mutation V600E et précédemment traités ou non éligibles à un traitement par l’association du dabrafénib et du tramétinib,
et qui ont progressé après au moins un traitement systémique."
Prescription en conformité avec le Protocole d’utilisation thérapeutique et de recueil des données (PUT-RD).
 Laboratoire
IPSEN Pharma 70, rue Balard. 75015 Paris
Info médicale :
Tél : 01 58 33 58 20
E-mail : information.medicale@ipsen.com
Pharmacovigilance et réclamation qualité produit :
Tel : 01.58.33.58.33
Fax : 01.58.33.50.47
E-mail : Pharmacovigilance.france@ipsen.com


